
indicator简介
指示物种分析(Indicator Species Analysis)是扩增子数据中使用非常广泛的一种经典分析方式,可在许多高分文章主图中见到。通过indicator value 寻找处理的指示微生物(类似于Lefse分析寻找Biomarker),即对处理存在显著正响应的微生物,从而进行处理效应的研究。同时可以基于indicator值来比较微生物和处理关联性大小。一下列举indicator分析的例子和代码,以及可视化过程,以供大家学习!!!
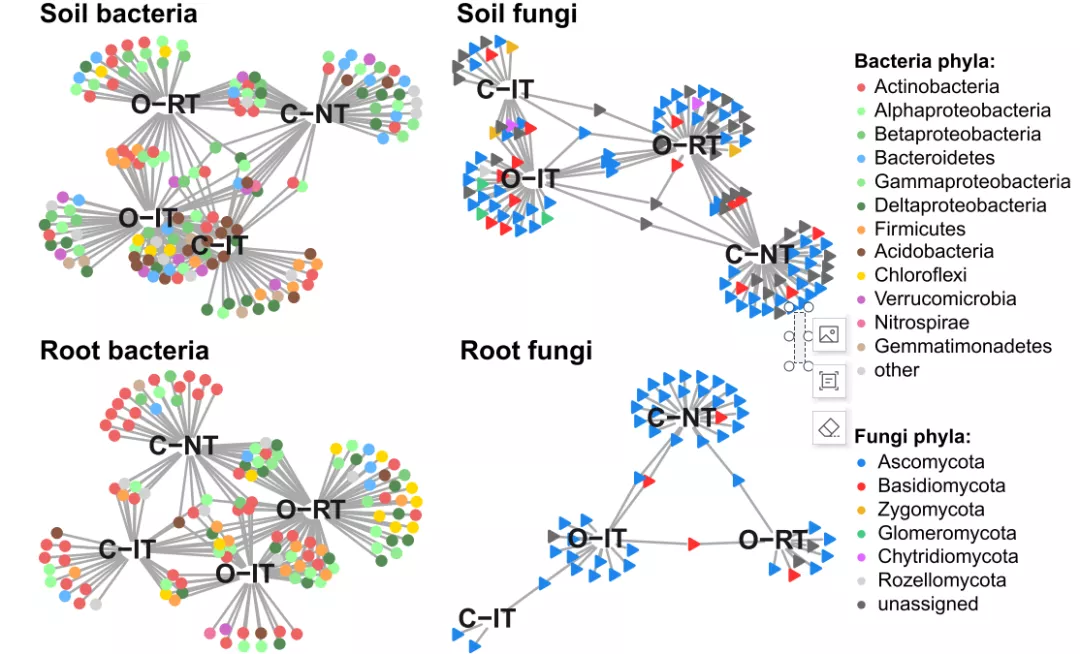
Fig. 3 Bipartite networks displaycropping system specific OTUs in the soil and root bacterial and fungal communities as determined using indicator species analysis.(Hartmann et al., 2018, Microbiome)
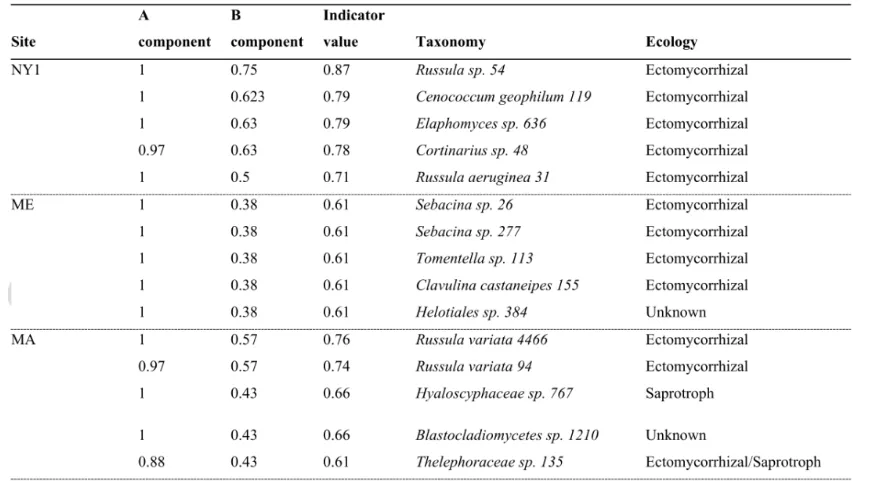
Table 4 Indicator species analysis for control soils at each site along the ambient N deposition gradient.
(Jessica et al., 2020, GCB)
出图结果
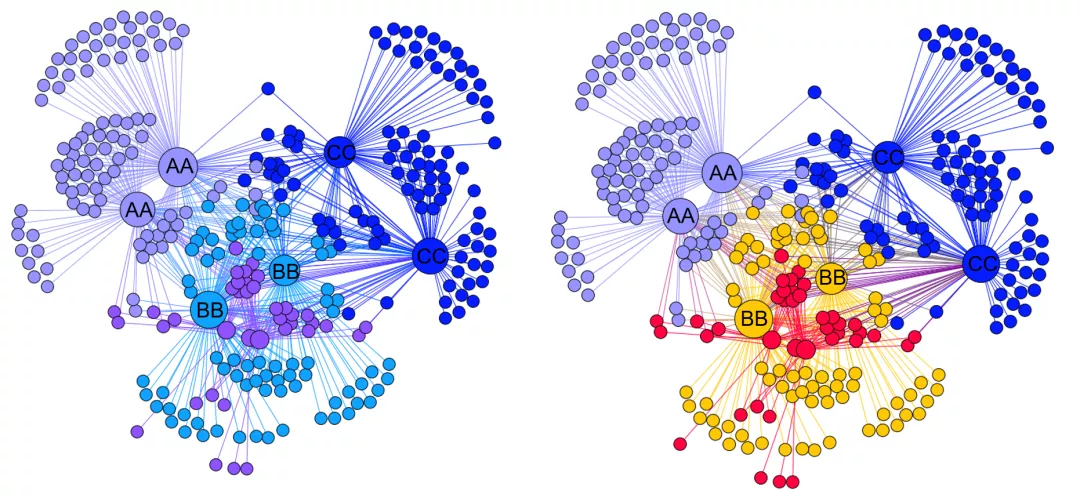
分析流程
########### 寻找处理的indicator和bipartite网络可视化
library(ggplot2)
library(vegan)
library(indicspecies)
library(edgeR)
#加载函数(可后台获取)
setwd("D:/R_input")
source("vennDia.R")
### 导入样品
otu_16s<-read.csv("D://test_otu.csv",row.names = 1)
design<-read.csv("D://test_design.csv")
#选择otu和物种
otu_filter_16s<-otu_16s[,1:27]
tax_filter_16s<-otu_16s[,28:34]
##edgeR鉴定差异OTU
model_matsoil_16s <- model.matrix(~CBBpare, data=design)
edgeR_16s_soil_fsyst <- DGEList(counts=otu_filter_16s, group=design$CBBpare, genes=tax_filter_16s)
edgeR_16s_soil_fsyst <- calcNormFactors(edgeR_16s_soil_fsyst)
dge_soilfsyst_16s <- estimateGLMRobustDisp(edgeR_16s_soil_fsyst, design=model_matsoil_16s)
fit_soilfsyst_16s <- glmFit(dge_soilfsyst_16s, design = model_matsoil_16s)
lrt_soilfsyst_16s <- glmLRT(fit_soilfsyst_16s, coef=2:3)
fsyst_soil_16s <- topTags(lrt_soilfsyst_16s, n=Inf, p.value=0.05)
fsyst_soil_16s <- fsyst_soil_16s$table
## 鉴定指示物种indicator
indic_soil_16s <- as.data.frame(t(otu_filter_16s))
indic_soil_groups_16s <- design$CBBpare
length(unique(indic_soil_groups_16s))
set.seed(8046)
indicatorsp_soil_16s <- multipatt(indic_soil_16s,indic_soil_groups_16s,func = "r.g",control=how(nperm=99))
summary(indicatorsp_soil_16s,alpha=1,indvalcBBp=T)
indic_soil_df_16s <- indicatorsp_soil_16s$sign
## indicator阈值
net_16s <- as.matrix(indic_soil_df_16s[which(indic_soil_df_16s$p.value < 0.05),])
# 获得indicator物种表
indicator_taxa<-subset(otu_16s,rownames(otu_16s) %in% rownames(net_16s))
indicator<-cbind(net_16s ,indicator_taxa)
#导出
#write.csv(indicator,file="D://a_rice/indic_aggregate.csv" )
## 交叉筛选获得存在显著丰度差异的indicator
indic_edge_16s_soil <- intersect(rownames(net_16s),rownames(fsyst_soil_16s))
##韦恩图可视化交叉物种
venndiagram(rownames(net_16s),rownames(fsyst_soil_16s),type=2,
printsub=F,lcol="black",tcol="black",diacol="black",lines="black",
labels=c("Indicator Species Analysis","edgeR Analysis"),title="Sensitive \nSoil Bacteria OTUs")
###获得显著丰度差异的indicator表
indicator_16s<-subset(net_16s,rownames(net_16s) %in%indic_edge_16s_soil)
indicator_taxa<-subset(otu_16s,rownames(otu_16s) %in% rownames(indicator_16s))
indicator_taxa<-cbind(indicator_16s,indicator_taxa)
#导出
write.csv(indicator_taxa,file="D://root/bb/indic_fungi_bulk.csv" )
#转化数据框
indicator_16s<-as.data.frame(indicator_16s)
#构建网络文件
soil_bipartite_16s <- data.frame(frBB= c(rep("AA_bulk",length(which(net_16s[,"s.bulk_AA"]==1))),
rep("AA_root",length(which(net_16s[,"s.root_AA"]==1))),
rep("AA_rhizo",length(which(net_16s[,"s.rhizo_AA"]==1))),
rep("BB_bulk",length(which(net_16s[,"s.bulk_BB"]==1))),
rep("BB_root",length(which(net_16s[,"s.root_BB"]==1))),
rep("BB_rhizo",length(which(net_16s[,"s.rhizo_BB"]==1))),
rep("CC_bulk",length(which(net_16s[,"s.bulk_CC"]==1))),
rep("CC_root",length(which(net_16s[,"s.root_CC"]==1))),
rep("CC_rhizo",length(which(net_16s[,"s.rhizo_CC"]==1)))),
to= c(rownames(net_16s)[which(net_16s[,"s.bulk_AA"]==1)],
rownames(net_16s)[which(net_16s[,"s.rhizo_AA"]==1)],
rownames(net_16s)[which(net_16s[,"s.root_AA"]==1)],
rownames(net_16s)[which(net_16s[,"s.bulk_BB"]==1)],
rownames(net_16s)[which(net_16s[,"s.rhizo_BB"]==1)],
rownames(net_16s)[which(net_16s[,"s.root_BB"]==1)],
rownames(net_16s)[which(net_16s[,"s.bulk_CC"]==1)],
rownames(net_16s)[which(net_16s[,"s.rhizo_CC"]==1)],
rownames(net_16s)[which(net_16s[,"s.root_CC"]==1)]),
r= c(net_16s[which(net_16s[,"s.bulk_AA"]==1),"stat"],
net_16s[which(net_16s[,"s.rhizo_AA"]==1),"stat"],
net_16s[which(net_16s[,"s.root_AA"]==1),"stat"],
net_16s[which(net_16s[,"s.bulk_BB"]==1),"stat"],
net_16s[which(net_16s[,"s.rhizo_BB"]==1),"stat"],
net_16s[which(net_16s[,"s.root_BB"]==1),"stat"],
net_16s[which(net_16s[,"s.bulk_CC"]==1),"stat"],
net_16s[which(net_16s[,"s.rhizo_CC"]==1),"stat"],
net_16s[which(net_16s[,"s.root_CC"]==1),"stat"]))
#导出网络文件,gephi可视化,from和to修改为Source和Target
write.csv(soil_bipartite_16s ,file="D://aa_soil_bipartite_16s.csv")
